Вади метаболізму

Вади метаболізму — Nutricia (фото 2)

Що таке вроджені вади метаболізму?

Вроджені вади обміну речовин – це спадкові захворювання, спричинені мутаціями в генах, що відповідають за роботу ферментів або транспортних білків. Через це в організмі накопичуються токсичні сполуки або виникає дефіцит життєво важливих речовин, що порушує роботу нервової системи, печінки, нирок і серця.

Перші прояви захворювання можуть з’являтися вже в перші тижні або місяці життя дитини: затримка фізичного та психомоторного розвитку, судоми, млявість, відмова від їжі, специфічний запах тіла або сечі, порушення роботи печінки. Без вчасної діагностики та дієтотерапії ці стани призводять до незворотних уражень мозку.

Дієтотерапія є одним із ключових методів лікування більшості вроджених вад обміну речовин. Вона передбачає контроль надходження окремих нутрієнтів у поєднанні зі спеціалізованим медичним харчуванням.

Повний каталог продуктів Nutricia для дієтотерапії вроджених порушень обміну речовин представлений на офіційному сайті. Інформацію про наявність продуктів та можливості їх придбання можна знайти в розділі «Де купити та як обрати».

Спеціалізоване медичне харчування при фенілкетонурії

Фенілкетонурія – це спадкове захворювання обміну амінокислот, зумовлене дефіцитом ферменту фенілаланінгідроксилази. Через це фенілаланін не перетворюється на тирозин і накопичується в крові до токсичного рівня, ушкоджуючи центральну нервову систему.

Симптоми фенілкетонурії без лікування наростають поступово: затримка психомоторного та мовленнєвого розвитку, зниження когнітивних функцій, судоми, світліші, ніж у батьків, шкіра та волосся, специфічний запах тіла. При ранній діагностиці та дотриманні дієти дитина розвивається відповідно до віку.

Фенілкетонурія у дітей потребує контролю фенілаланіну в раціоні з перших днів життя – це основна умова нормального розвитку центральної нервової системи. Фенілкетонурія у дорослих так само вимагає дотримання дієти. Підвищений рівень фенілаланіну впливає на увагу, пам’ять та емоційний стан у будь-якому віці, а під час вагітності – на розвиток плода.

Дієта при фенілкетонурії передбачає обмеження продуктів з високим вмістом білка – м’яса, риби, яєць, молочних продуктів, бобових, горіхів – і заміну частини білка спеціалізованими сумішами амінокислот без фенілаланіну. Такі суміші містять амінокислоти, вітаміни та мінерали й використовуються як складова дієтотерапії при фенілкетонурії.

Продукти Nutricia для дієтотерапії ФКУ підбирають за віком пацієнта:

  1. ФКУ Анамікс Інфант. Суміш амінокислот без фенілаланіну для дітей від народження до 12 місяців і як додаткове харчування дітей до 3 років.
  2. ФКУ Анамікс Джуніор. Порошкова суміш у саше для дітей від 1 до 10 років.
  3. ФКУ Нутрі 1-3. Лінійка концентрованих та енергетичних сумішей амінокислот для різного віку – від немовлят до підлітків і дорослих.
  4. ФКУ Лофлекс. Готовий до вживання рідкий продукт для дітей від 4 років і дорослих, включно з вагітними жінками.
  5. Мілупа ФКУ 3 Едванта. Суміш амінокислот без фенілаланіну для підлітків від 15 років і дорослих.

Кількість і схему прийому кожного продукту визначає лікар індивідуально, залежно від віку, маси тіла та рівня фенілаланіну в крові пацієнта.

Продукти при інших порушеннях обміну речовин

Крім фенілкетонурії, існують й інші вади метаболізму – рідкісні спадкові захворювання. Вони потребують такого самого підходу: дієтотерапії з обмеженням окремих амінокислот.

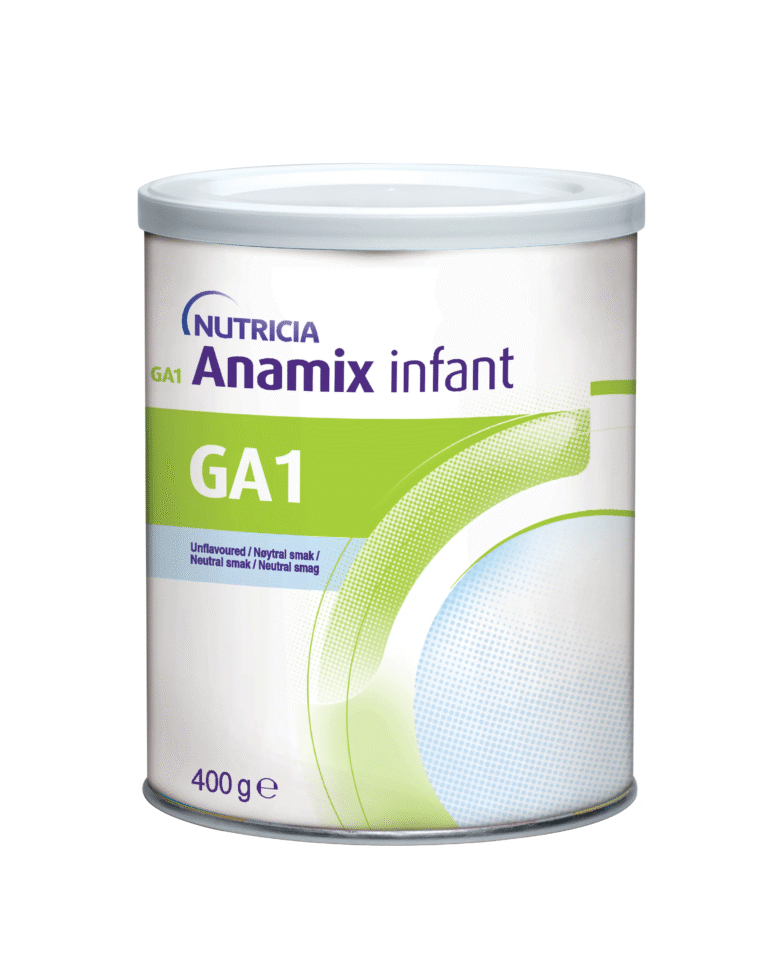
Для немовлят Nutricia пропонує лінійку сумішей Анамікс Інфант, кожна з яких розроблена під конкретне захворювання:

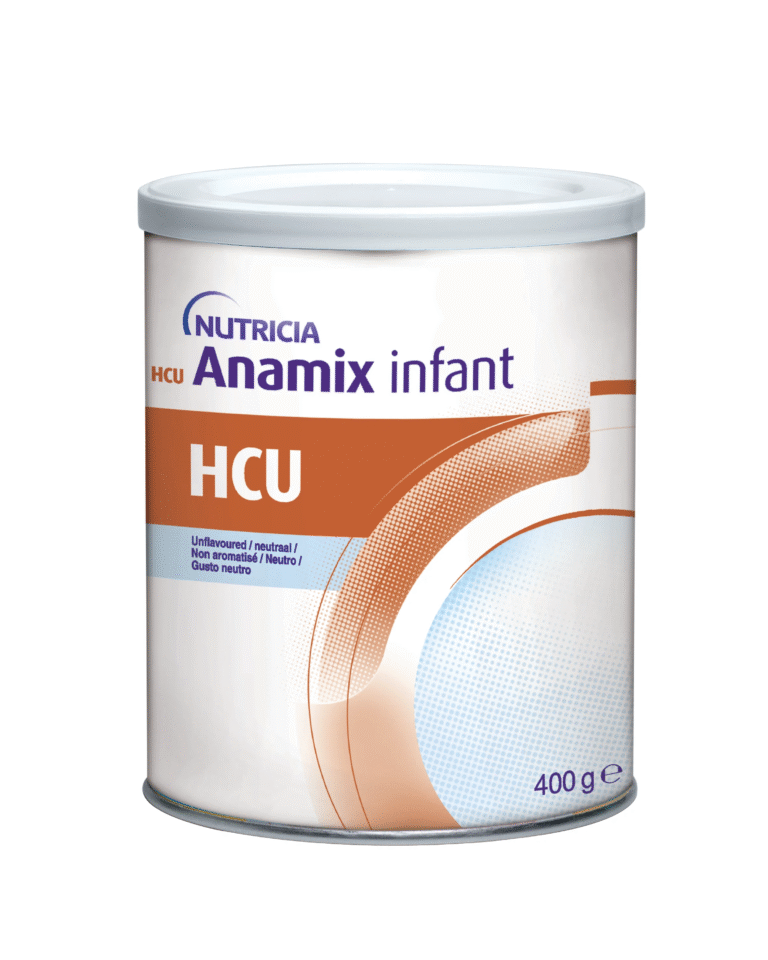
  1. ГА1 Анамікс Інфант. Без лізину, зі зниженим вмістом триптофану, для дітей із глутаровою ацидурією 1 типу.
  2. ТИР Анамікс Інфант. Без фенілаланіну і тирозину, для дітей із тирозинемією при нормальному рівні метіоніну в крові.
  3. ГЦУ Анамікс Інфант. Для дітей із гомоцистинурією (дефіцитом цистатіонін-бета-синтази) або гіперметіонінемією, якщо вітамін В6 неефективний.
  4. ХСКС Анамікс Інфант. Без ізолейцину, лейцину та валіну, для дітей із лейцинозом (хворобою кленового сиропу).
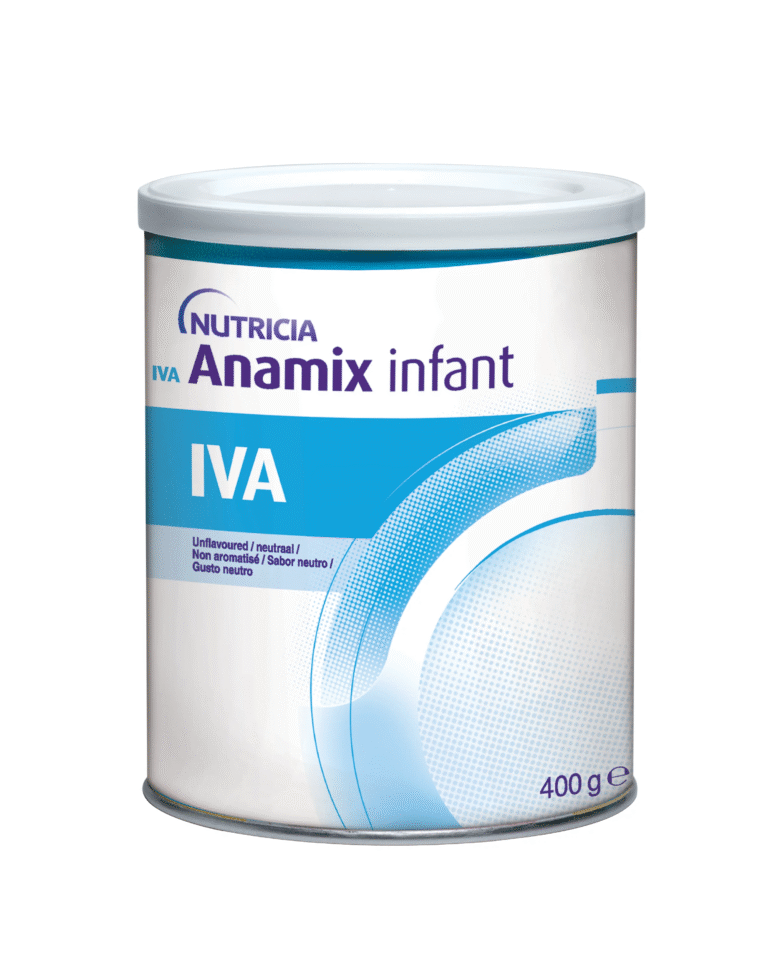
  5. ІВА Анамікс Інфант. Для дітей з ізовалеріановою ацидемією або іншими порушеннями метаболізму лейцину.
  6. ММА/ПА Анамікс Інфант. Для дітей з метилмалоновою або пропіоновою ацидемією.

Після 1 року дієтотерапію можуть продовжувати за допомогою спеціалізованих сумішей лінійки Мілупа Пріма 2, які також підбираються залежно від діагнозу та рекомендацій лікаря.

Низькобілкові продукти Лопрофін та Мілупа

Окрім сумішей амінокислот, дієта при вроджених порушеннях обміну речовин, а також при нирковій чи печінковій недостатності з обмеженням білка, включає низькобілкові продукти. Це аналоги звичних страв зі зниженим вмістом білка. Вони дозволяють урізноманітнити щоденне меню, не перевищуючи індивідуальну норму амінокислот, визначену лікарем.

Низькобілкова дієта на основі таких продуктів застосовується при фенілкетонурії, лейцинозі, тирозинемії, гомоцистинурії, органічних ацидуріях та інших станах.
База знань

Лейциноз: рідкісне, але контрольоване захворювання
Лейциноз (МСUD, Maple Syrup Urine Disease) — одна з рідкісних...
Детальніше
Фенілкетонурія: що потрібно знати
Фенілкетонурія (ФКУ) — це рідкісне генетичне захворювання, яке входить до...
Детальніше

Поширені запитання

Що таке фенілкетонурія і як її виявляють?

Фенілкетонурія – спадкове порушення обміну амінокислот, при якому організм не здатний переробляти фенілаланін через дефіцит ферменту фенілаланінгідроксилази. В Україні захворювання виявляють за допомогою неонатального скринінгу: у дитини беруть кров для визначення рівня фенілаланіну.

Чому при ФКУ потрібне спеціалізоване медичне харчування?

Продукти з високим вмістом білка – м'ясо, риба, яйця, молочні продукти – містять фенілаланін, який при фенілкетонурії накопичується в крові до токсичного рівня та ушкоджує головний мозок. Спеціалізовані суміші амінокислот без фенілаланіну допомагають забезпечити організм необхідними амінокислотами без підвищення рівня фенілаланіну в крові.

Що таке низькобілкові продукти Лопрофін і Мілупа?

Це аналоги звичних продуктів харчування – паста, випічка, напої, пластівці, каша – зі значно зниженим вмістом білка. Вони дозволяють урізноманітнити раціон пацієнта, якому призначена низькобілкова дієта – при фенілкетонурії, інших вроджених порушеннях обміну речовин або нирковій чи печінковій недостатності.

Всі поширені питання

Що таке вроджені вади метаболізму

Вроджені вади метаболізму – це спадкові порушення, при яких через нестачу чи повну відсутність певного ферменту організм не може повноцінно розщеплювати білки, жири або вуглеводи. Проміжні продукти обміну, що не переробляються, накопичуються в крові й тканинах та чинять токсичну дію на головний мозок, серце і печінку.

Причини виникнення метаболічних розладів

Більшість вроджених вад метаболізму є спадковими захворюваннями. Вони виникають через зміни в генах, які призводять до дефіциту або відсутності певного ферменту, необхідного для нормального обміну речовин. Унаслідок цього організм не може повноцінно переробляти окремі поживні речовини, а продукти їхнього обміну накопичуються в тканинах і можуть чинити токсичну дію.

Симптоми у новонароджених та дітей

Клінічні прояви вад метаболізму виникають у перші дні або тижні життя дитини і можуть швидко переходити в гострий метаболічний криз: пригнічення свідомості, повторне блювання, судоми, ознаки ураження серця та печінки. Через неспецифічність цих ознак діагноз часто підтверджують саме за результатами лабораторного скринінгу, а не лише за клінічною картиною.

Основні симптоми вад метаболізму:

  • млявість, сонливість і знижений м’язовий тонус;
  • часте блювання та відмова дитини від їжі;
  • судоми;
  • затримка фізичного і психомоторного розвитку;
  • порушення дихання та кровообігу під час метаболічного кризу;
  • тривала жовтяниця новонародженого;
  • незвичний, нетиповий запах сечі або поту.

Фенілкетонурія та інші порушення

Наказ МОЗ № 2142 визначає перелік із 21 спадкового захворювання, на які перевіряють кожного новонародженого в Україні. Більшість з них – це порушення обміну амінокислот та органічних кислот, і фенілкетонурія серед них займає особливе місце через свою поширеність.

Серед захворювань, що виявляються при скринінгу:

  • галактоземія І типу
  • глютарова ацидурія І та ІІ типу
  • дефіцит середньоланцюгової ацил-коа-дегідрогенази (MCAD)
  • ізовалеріанова ацидурія
  • лейциноз (хвороба «кленового сиропу»)
  • метілмалонова ацидурія
  • муковісцидоз
  • пропіонова ацидурія
  • тирозинемія І типу
  • фенілкетонурія та інші гіперфенілаланінемії.

ФКУ: одна з найпоширеніших спадкових хвороб обміну речовин

У статті «Фенілкетонурія: що потрібно знати» пояснюється, що фенілкетонурія є рідкісним генетичним захворюванням, суть якого полягає в нездатності організму розщеплювати амінокислоту фенілаланін. Хворобу вперше описав норвезький вчений І. А. Фелінг ще у 1934 році. В основі порушення – дефіцит ферменту фенілаланінгідроксилази, через що амінокислота фенілаланін накопичується в крові й тканинах і без лікування шкодить розвитку мозку.

Лейциноз (хвороба кленового сиропу)

У матеріалі «Лейциноз: контрольоване захворювання» зазначається, що це рідкісна спадкова хвороба, при якій організм не здатний розщеплювати амінокислоти з розгалуженим ланцюгом – лейцин, ізолейцин та валін. Дотримання дієти зі спеціалізованими сумішами, звільненими від цих трьох амінокислот, дозволяє контролювати рівень токсичних метаболітів у крові й запобігати важким метаболічним кризам.

Неонатальний скринінг та діагностика

Неонатальний скринінг – це комплексне обстеження новонароджених, спрямоване на виявлення спадкових і вроджених захворювань ще до появи клінічних симптомів. В Україні розширений скринінг на 21 рідкісне захворювання діє з 1 жовтня 2021 року і проводиться в усіх пологових закладах, крім тимчасово окупованих територій.

Як проводиться скринінг новонароджених

Забір крові та подальше лабораторне дослідження регламентовані Порядком № 2142, а всі етапи процедури фіксуються в електронній системі охорони здоров’я – від реєстрації дитини до отримання діагностичного звіту.

Етапи неонатального скринінгу:

  1. Отримання інформованої згоди одного з батьків.
  2. Забір крові новонародженого на тест-бланк протягом 48-72 годин після народження.
  3. Заповнення інформаційної форми та внесення даних до електронної системи охорони здоров’я.
  4. Транспортування зразка до регіонального медико-генетичного центру протягом 24 годин.
  5. Лабораторне дослідження методом тандемної мас-спектрометрії або флюорометрії.
  6. Інформування батьків про результат. За потреби, направлення на підтверджувальну діагностику.

Перелік захворювань, що виявляються в Україні

До 2022 року масовий скринінг в Україні охоплював лише 4 захворювання, а розширена програма збільшила цей перелік до 21 хвороби – від порушень обміну амінокислот і жирних кислот до вродженого гіпотиреозу, муковісцидозу, спінальної м’язової атрофії та тяжкого комбінованого імунодефіциту. Усі захворювання зі списку піддаються доказовому лікуванню, здебільшого – спеціальною дієтою або медикаментозною терапією.

Дієтотерапія при вроджених вадах метаболізму

Дієтотерапія – патогенетично обґрунтований метод лікування класичної фенілкетонурії та низки інших вад обміну речовин, який має бути розпочатий не пізніше перших тижнів життя дитини. Для дієтотерапії вроджених вад метаболізму застосовують спеціалізоване медичне харчування від Nutricia, адаптоване до різних вікових груп і типів порушень обміну речовин.

Принципи дієтотерапії:

  1. Раннє призначення спеціалізованого медичного харчування. Воно має розпочатись не пізніше перших тижнів життя дитини.
  2. Індивідуальний розрахунок кількості білка, амінокислот і енергії залежно від віку та клінічної форми захворювання.
  3. Обмеження природного білка з одночасним застосуванням спеціалізованих амінокислотних сумішей.
  4. Регулярний лабораторний контроль показників крові. Наприклад, аналіз рівня фенілаланіну чи лейцину.
  5. Поступова корекція раціону при переході дитини на наступний віковий етап.
  6. Довічний або тривалий характер дієти для більшості спадкових вад обміну.

Продукти для пацієнтів з ФКУ

Для дієтотерапії фенілкетонурії застосовують спеціалізовані амінокислотні суміші без фенілаланіну, збагачені вітамінами, мінералами та мікроелементами. До асортименту належать лінійки ФКУ Нутрі, ФКУ Анамікс, Мілупа ФКУ 3 Едванта.

Низькобілкові продукти Лопрофін та Мілупа

Лопрофін та Мілупа LP – лінійки низькобілкових продуктів харчування (макаронні вироби, борошно, каші, напої), що не замінюють основну амінокислотну суміш, а розширюють раціон пацієнтів, яким показане обмеження природного білка.

Де придбати спеціалізоване медичне харчування

У розділі «Де купити та як обрати» зібрано інформацію про аптечні мережі, маркетплейси та сервіси доставки, де можна придбати спеціалізоване медичне харчування.

Як організувати харчування дитини з ФКУ

Основою лікування фенілкетонурії є постійний контроль надходження фенілаланіну з їжею. Для цього поєднують спеціалізовані амінокислотні суміші без фенілаланіну, контрольовану кількість природного білка та низькобілкові продукти для урізноманітнення раціону. Дієтотерапію розпочинають у перші тижні життя та регулярно коригують за результатами контролю рівня фенілаланіну в крові.

Як обрати? Де купити?